
В материале
6 разд.AlphaFold решил структуру — но не всю динамику
Популярная история об AlphaFold легко создаёт ощущение, будто “проблему белковой структуры закрыли”. На самом деле белок редко бывает неподвижной скульптурой. Ферменты открывают и закрывают active site, транспортеры переключаются между состояниями, рецепторы меняют геометрию после связывания лиганда, моторные белки буквально проходят механический цикл. Одна статическая структура может быть правильной и одновременно недостаточной для объяснения функции.
AlphaFold3 использует diffusion generative model: система начинает с шумного расположения атомов и постепенно “денойзит” его до правдоподобной структуры. По умолчанию этот процесс естественно тяготеет к наиболее вероятному или низкоэнергетическому бассейну. Если альтернативное состояние существует, но менее вероятно или требует специфического ligand-induced перехода, модель может снова и снова возвращаться к одной доминирующей форме.
Это не академическая мелочь. В drug discovery молекула часто работает именно потому, что стабилизирует редкое состояние белка. Cryptic pocket может отсутствовать в главной conformation и появляться только во время движения. Если AI показывает лишь самый стабильный кадр, он способен пропустить именно ту геометрию, которую ищет medicinal chemist.
В 2026 году появилось уже несколько направлений, пытающихся решить эту проблему. Один подход добавляет к AlphaFold3 реальные NMR, X-ray или cryo-EM constraints и заставляет модель генерировать ensemble, совместимый с экспериментом. AF3-ReD идёт другим путём: он не спрашивает модель “что говорит эксперимент?”, а заставляет её не повторять саму себя.
Здесь важно уточнить вещь, которую легко потерять в красивой метафоре “energy landscape”. SOKENDAI отдельно предупреждает: энергетический рельеф в diffusion model — это не физическая потенциальная энергия белка. Это learned landscape, возникающий из обучающих данных и процедуры генерации. AF3-ReD не заменяет molecular dynamics и не вычисляет настоящую термодинамику; он меняет то, как генеративная модель ищет разные правдоподобные структуры.
Как работает repulsive bias — и почему это похоже на поиск новых долин
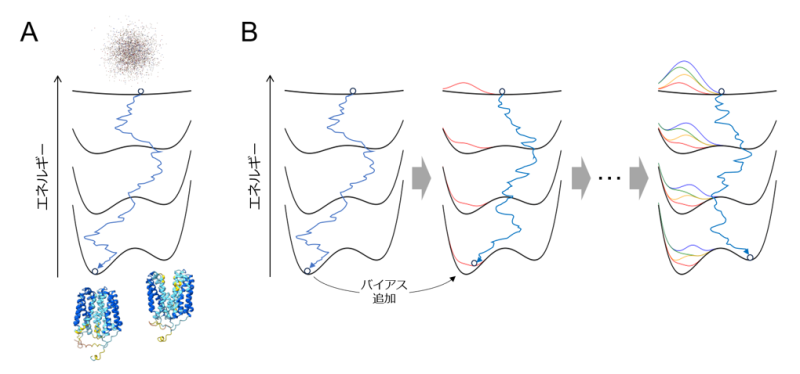
Метод Jun Ohnuki и Kei-ichi Okazaki, опубликованный в JACS Au, называется AF3-ReD. Ключевая идея удивительно интуитивна. AlphaFold3 запускают много раз, но каждому новому предсказанию добавляют bias energy: если новая структура приближается к координатам уже найденной, для модели эта область становится менее привлекательной. В diffusion process возникает своеобразная “отталкивающая сила”, которая толкает sampling в другие части conformational landscape.
Представьте горный ландшафт с несколькими долинами. Обычный AF3 каждый раз скатывается в самую глубокую. AF3-ReD после первого спуска условно засыпает эту долину, чтобы следующий запуск был вынужден искать соседнюю. Затем repulsive bias появляется и там — система постепенно открывает набор альтернативных состояний вместо одного ответа.
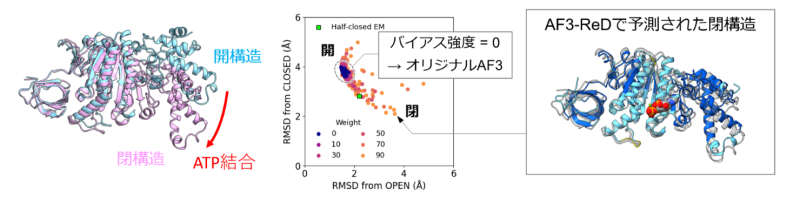
Показательный тест — F1β subunit ATP synthase. В реальности он переходит между open и closed conformation после связывания ATP. Авторы сообщают, что стандартный AlphaFold3 даже в ATP-bound постановке тяготел к open state. AF3-ReD, напротив, нашёл и open, и closed forms, а также промежуточные configurations между ними. Именно intermediates особенно интересны: они уже похожи не на каталог структур, а на маршрут перехода.
Исследователи также тестировали метод на motor и transporter proteins, где ligand-induced shifts являются частью механизма работы. Их тезис не в том, что AF3-ReD заменил molecular dynamics. Он скорее быстро расширяет стартовый набор структур, после чего MD можно запускать не из одного “идеального” кадра, а из нескольких физически правдоподобных состояний.
Самый наглядный тест — F1β subunit ATP synthase. В реальности связывание ATP переводит её из открытого состояния в закрытое. Default AF3, по описанию авторов, мог продолжать возвращать open-like structure даже в присутствии ATP. AF3-ReD извлёк не только open и closed states, но и промежуточные conformations. Именно такие intermediate states часто особенно интересны для механизма: они показывают не только “до” и “после”, но и возможный путь между ними.
Почему это может быть важнее ещё одного рекорда точности
В биологическом AI долго доминировала удобная метрика: насколько predicted structure близка к deposited experimental structure. Для статических задач это отлично. Но функция белка часто определяется не точкой, а распределением состояний и скоростью перехода между ними. Следующий большой шаг structural AI может заключаться не в том, чтобы ещё на 0,1 Å лучше попасть в один reference structure, а в том, чтобы правильно моделировать весь ensemble.
Именно поэтому параллельный experiment-guided AlphaFold3 в Nature Biotechnology тоже важен. Там experimental likelihoods добавляются прямо в diffusion sampling, и модель генерирует ensembles, согласованные с NMR, X-ray и cryo-EM measurements. На benchmark из 91 случая NOE-guided AF3 улучшал удовлетворение distance constraints в 70 случаях, тогда как unguided AF3 превосходил deposited PDB ensembles лишь в 15. Метод другой, тренд тот же: от “одной красивой структуры” к “физически и экспериментально правдоподобному набору состояний”.
Для drug design последствие очевидно. Если модель надёжно открывает alternate conformations, можно лучше искать transient pockets, allosteric sites и состояния, стабилизируемые лигандом. Для protein design это тоже критично: новый белок должен не только складываться, но и двигаться правильным способом. Неправильная динамика способна уничтожить функцию даже при красивой статической структуре.
Но не стоит делать следующий кликбейт: AF3-ReD не “научил AlphaFold полностью симулировать жизнь белка”. Repulsive sampling не даёт автоматически правильных thermodynamic populations и не говорит, сколько времени белок проводит в каждом состоянии. Это способ находить разнообразные правдоподобные conformations. Энергетику, kinetics и реальную population weighting всё ещё нужно проверять другими инструментами.
И всё же это принципиально иной взгляд на будущее AlphaFold-подобных систем. Самая полезная модель биомолекулы может быть не той, что рисует самую точную фотографию. А той, что показывает хороший короткий фильм.
Вместо того чтобы каждый раз возвращаться к доминирующей conformation, AlphaFold3 получает repulsive bias и вынуждается исследовать более широкий conformational landscape.
- AF3-ReD модифицирует diffusion sampling AlphaFold3, а не обучает модель заново.
- Новая структура получает penalty, если слишком похожа на уже найденную.
- Метод воспроизвёл open, closed и intermediate states F1β ATP synthase.
- Авторы тестировали подход на motor и transporter proteins с ligand-induced changes.
- AF3-ReD дополняет, но не заменяет molecular dynamics и эксперимент.
- Большой тренд 2026 года — переход от single-structure prediction к protein ensembles.
- SOKENDAI подчёркивает: “energy landscape” AF3-ReD — это learned generative landscape, а не физическая энергия белка; thermodynamics и kinetics требуют отдельной проверки.
Что стоит запомнить
Онлайн-публикация AF3-ReD.
Open, closed и промежуточные conformations в показательном тесте.
Experiment-guided AF3 улучшил distance-constraint satisfaction в 70 из 91 случаев.
В том же benchmark unguided AF3 превосходил PDB ensembles лишь в 15 случаях.
Статическая структура против conformational ensemble
| Подход | Что даёт | Чего не даёт |
|---|---|---|
| Стандартный AlphaFold3 | Очень сильный dominant structure prediction | Часто пропускает альтернативные состояния |
| AF3-ReD | Более широкий sampling без дополнительного experimental input | Не определяет точные thermodynamic populations |
| Experiment-guided AF3 | Ensemble, согласованный с NMR/X-ray/cryo-EM | Требует качественных экспериментальных данных |
Короткие ответы
AF3-ReD — это новая версия AlphaFold от Google DeepMind?
Значит ли это, что molecular dynamics больше не нужна?
Почему одной структуры белка недостаточно?
Источники и проверка
- JACS AuEnhanced Sampling of Protein Conformations in AlphaFold3 with Repulsive Bias in the Diffusion Generative Model
- SOKENDAIBreaking through AlphaFold’s limits to predict how proteins change shape
- Phys.orgBreaking through AlphaFold’s limits to predict how proteins change shape
- Nature BiotechnologyExperiment-guided AlphaFold3 resolves measurement-consistent protein ensembles
- NatureAccurate structure prediction of biomolecular interactions with AlphaFold 3

Комментарии0 комментариев
Комментарии