
У матеріалі
6 розд.AlphaFold вирішив структуру — але не всю динаміку
Популярна історія про AlphaFold легко створює відчуття, ніби “проблему білкової структури закрили”. Насправді білок рідко є нерухомою скульптурою. Ферменти відкривають і закривають active site, транспортери перемикаються між станами, рецептори змінюють геометрію після зв’язування ліганду, моторні білки буквально проходять механічний цикл. Одна статична структура може бути правильною і водночас недостатньою, щоб пояснити функцію.
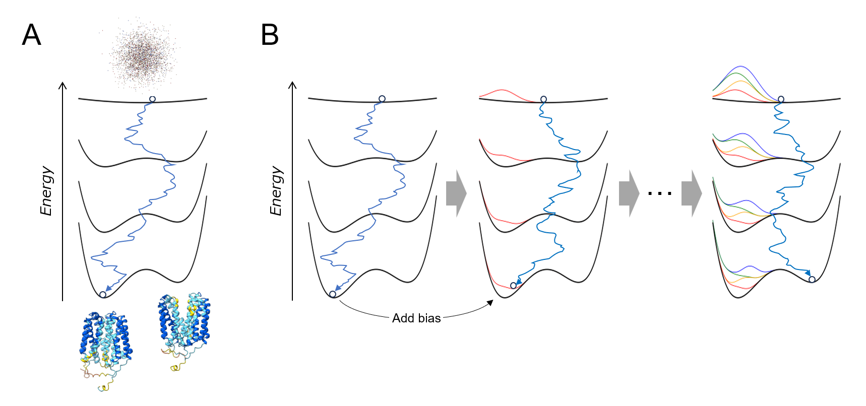
AlphaFold3 використовує diffusion generative model: система починає з шумного розташування атомів і поступово “денойзить” його до правдоподібної структури. За замовчуванням цей процес природно тяжіє до найімовірнішого або найнижчого енергетичного басейну. Якщо альтернативний стан існує, але є менш імовірним або потребує специфічного ligand-induced переходу, модель може постійно повертатися до тієї самої домінантної форми.
Це не просто академічна дрібниця. У drug discovery молекула часто працює саме тому, що стабілізує рідкісний стан білка. Cryptic pocket може бути відсутнім у головній conformation і з’являтися лише під час руху. Якщо AI показує тільки найстабільніший кадр, він може пропустити саме ту геометрію, яку шукає medicinal chemist.
У 2026 році з’явилося вже кілька напрямів, які намагаються розв’язати цю проблему. Один підхід додає до AlphaFold3 реальні NMR, X-ray або cryo-EM constraints і змушує модель генерувати ensemble, сумісний з експериментом. AF3-ReD іде іншим шляхом: він не питає модель “що каже експеримент?”, а змушує її не повторювати саму себе.
Тут варто уточнити одну річ, яку легко загубити у красивій метафорі “energy landscape”. SOKENDAI окремо попереджає: енергетичний рельєф у diffusion model — це не фізична потенціальна енергія білка. Це learned landscape, який виник із навчальних даних і процедури генерації. AF3-ReD не підміняє molecular dynamics і не обчислює справжню термодинаміку; він змінює спосіб, яким генеративна модель шукає різні правдоподібні структури.
Як працює repulsive bias — і чому це схоже на пошук нових долин
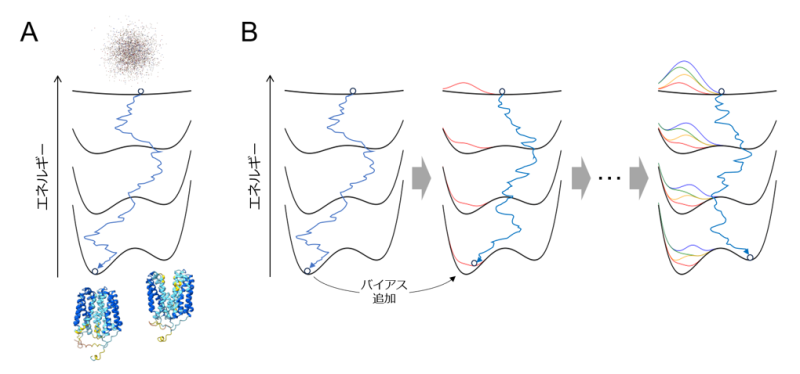
Метод Jun Ohnuki та Kei-ichi Okazaki, опублікований у JACS Au, називається AF3-ReD. Його ключова ідея напрочуд інтуїтивна. AlphaFold3 запускають багато разів, але кожному новому передбаченню додають bias energy: якщо нова структура наближається до координат уже знайденої, для моделі ця область стає менш привабливою. У diffusion process виникає своєрідна “відштовхувальна сила”, яка штовхає sampling в інші частини conformational landscape.
Уявіть гірський ландшафт із кількома долинами. Звичайний AF3 щоразу скочується в найглибшу долину. AF3-ReD після першого спуску умовно насипає в цю долину ґрунт, щоб наступний запуск був змушений шукати сусідню. Потім і там з’являється repulsive bias — і система поступово відкриває набір альтернативних станів, а не одну відповідь.
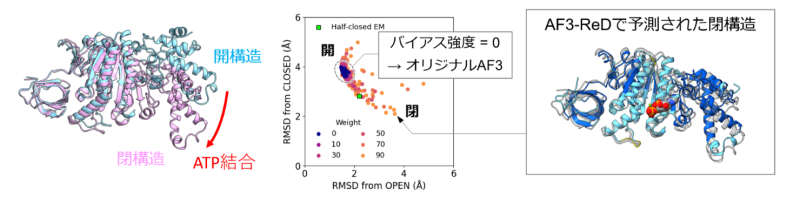
Показовий тест — F1β subunit ATP synthase. У реальності він переходить між open і closed conformation після зв’язування ATP. Автори повідомляють, що стандартний AlphaFold3 навіть у ATP-bound постановці тяжів до open state. AF3-ReD натомість знайшов і open, і closed forms, а також проміжні configurations між ними. Саме intermediates особливо цікаві, тому що вони вже нагадують не каталог структур, а маршрут переходу.
Дослідники також тестували метод на motor та transporter proteins, де ligand-induced shifts є частиною механізму роботи. Їхня теза не в тому, що AF3-ReD замінив molecular dynamics. Він радше швидко розширює стартовий набір структур, після чого MD можна запускати не з одного “ідеального” кадру, а з кількох фізично правдоподібних станів.
Найнаочніший тест — F1β subunit ATP synthase. У реальності зв’язування ATP переводить її з відкритого стану в закритий. Default AF3, за описом авторів, міг продовжувати повертати open-like structure навіть у присутності ATP. AF3-ReD витягнув не лише open і closed states, а й проміжні conformations. Саме такі intermediate states часто найцікавіші для механізму: вони показують не тільки “до” і “після”, а можливий шлях між ними.
Чому це може бути важливіше за ще один рекорд точності
У біологічному AI довго домінувала зручна метрика: наскільки близько predicted structure до deposited experimental structure. Для статичних задач це чудово. Але функція білка часто визначається не точкою, а розподілом станів і швидкістю переходу між ними. Наступний великий крок structural AI може полягати не в тому, щоб ще на 0,1 Å краще влучати в один reference structure, а в тому, щоб правильно моделювати весь ensemble.
Саме тому паралельний experiment-guided AlphaFold3 у Nature Biotechnology теж важливий. Там experimental likelihoods додаються безпосередньо в diffusion sampling, і модель генерує ensembles, які узгоджуються з NMR, X-ray та cryo-EM measurements. На benchmark із 91 випадку NOE-guided AF3 покращував задоволення distance constraints у 70 випадках, тоді як unguided AF3 перевершував deposited PDB ensembles лише у 15. Це інший метод, але той самий великий тренд: від “однієї красивої структури” до “фізично та експериментально правдоподібного набору станів”.
Для drug design наслідок очевидний. Якщо модель надійно відкриватиме alternate conformations, можна буде краще шукати transient pockets, allosteric sites і conformations, які стабілізуються лігандом. Для protein design це теж важливо: новий білок має не лише складатися, а й рухатися правильним способом. Неправильна динаміка може знищити функцію навіть за красивої статичної структури.
Але тут не варто робити наступний клікбейт: AF3-ReD не “навчив AlphaFold повністю симулювати життя білка”. Repulsive sampling не дає автоматично правильних thermodynamic populations і не говорить, скільки часу білок проводить у кожному стані. Це спосіб знаходити різноманітні правдоподібні conformations. Енергетику, kinetics та реальну population weighting ще треба перевіряти іншими інструментами.
І все ж це принципово інший погляд на майбутнє AlphaFold-подібних систем. Найкорисніша модель біомолекули може бути не тією, що малює найточнішу фотографію. А тією, що показує хороший короткий фільм.
Замість того щоб щоразу повертатися до домінантної conformation, AlphaFold3 отримує repulsive bias і змушується досліджувати ширший conformational landscape.
- AF3-ReD модифікує diffusion sampling AlphaFold3, а не тренує модель з нуля.
- Нова структура отримує penalty, якщо вона занадто схожа на вже знайдену.
- Метод відтворив open, closed та intermediate states F1β ATP synthase.
- Автори тестували підхід на motor і transporter proteins із ligand-induced changes.
- AF3-ReD доповнює, але не замінює molecular dynamics та експеримент.
- Великий тренд 2026 року — перехід від single-structure prediction до protein ensembles.
- SOKENDAI підкреслює: “energy landscape” AF3-ReD є learned generative landscape, а не фізичною енергією білка; thermodynamics і kinetics потребують окремої перевірки.
Що варто запам’ятати
Онлайн-публікація AF3-ReD.
Open, closed та проміжні conformations у показовому тесті.
Experiment-guided AF3 покращив distance-constraint satisfaction у 70 з 91 випадків.
У тому ж benchmark unguided AF3 перевершував PDB ensembles лише у 15 випадках.
Статична структура проти conformational ensemble
| Підхід | Що дає | Чого не дає |
|---|---|---|
| Стандартний AlphaFold3 | Дуже сильний dominant structure prediction | Часто пропускає альтернативні стани |
| AF3-ReD | Ширший sampling без додаткового experimental input | Не визначає точні thermodynamic populations |
| Experiment-guided AF3 | Ensemble, узгоджений з NMR/X-ray/cryo-EM | Потребує якісних експериментальних даних |
Короткі відповіді
AF3-ReD — це нова версія AlphaFold від Google DeepMind?
Чи означає це, що molecular dynamics більше не потрібна?
Чому одна структура білка недостатня?
Джерела та перевірка
- JACS AuEnhanced Sampling of Protein Conformations in AlphaFold3 with Repulsive Bias in the Diffusion Generative Model
- SOKENDAIBreaking through AlphaFold’s limits to predict how proteins change shape
- Phys.orgBreaking through AlphaFold’s limits to predict how proteins change shape
- Nature BiotechnologyExperiment-guided AlphaFold3 resolves measurement-consistent protein ensembles
- NatureAccurate structure prediction of biomolecular interactions with AlphaFold 3

Коментарі0 коментарів
Коментарі